药品申报资料的翻译工作,绝不仅仅是“把中文转换成英文”这么简单。一份格式混乱、术语不一致、引用出错的翻译资料,轻则导致审评周期延长,重则直接被监管机构发补甚至退审。据行业统计,约有23%的药品注册申报补充资料中,翻译相关问题位列发补原因前三。这意味着,每四个需要补充资料的注册项目,就有一个需要重新审视翻译质量。在当今国内药企纷纷布局出海的背景下,药品申报资料翻译的格式规范已经成为决定注册成败的关键一环。本文康茂峰将系统梳理药品申报资料翻译的全套格式规范,从文档结构到eCTD电子提交,从术语管理到质量控制,为翻译从业者和药企注册人员提供一份可操作的实战指南。
药品申报资料翻译与普通商务翻译、法律翻译存在本质区别。这种差异源于申报资料本身的双重属性:它既是一份严谨的技术文档,需要准确传达药学、毒理学、临床试验等专业信息;同时它又是一份法律文件,直接关系到药品能否获得监管机构的上市许可。
普通翻译追求的是“信、达、雅”,而药品申报资料翻译追求的是“准确、完整、一致、可追溯”。这四个关键词构成了翻译质量的核心评判标准。准确,意味着每一个医学术语、每一条数据都必须与原文保持一致的语义;完整,意味着不能遗漏任何附件、参考文献或补充说明;一致,意味着全文术语翻译必须统一,不能出现同一术语前后表述不一致的情况;可追溯,意味着翻译过程中的每一个决策都有据可查,审校痕迹清晰可见。
药品申报资料通常包含药学部分(CMC)、非临床研究部分和临床试验部分。不同部分对翻译的精度要求存在显著差异。
药学部分的翻译难点集中在生产工艺描述、杂质分析、质量标准等章节。这些章节充斥着专业术语和精确数据,一个小数点的位置错误可能导致质量标准的误读。非临床研究部分涉及药理学、毒理学实验报告,翻译时需要准确理解实验方法、结果分析和安全性评价结论。临床试验部分的翻译最为复杂,不仅涉及医学术语,还需要理解试验设计、统计方法和安全性评估,任何一处表述偏差都可能影响监管机构对药物获益-风险比的判断。
格式规范在药品申报资料翻译中扮演着比想象中更重要的角色。监管机构对申报资料的格式有严格要求,包括文档命名规则、章节编号体系、表格模板、图形标注等。翻译后的资料必须符合目标市场的格式规范。以美国FDA的eCTD格式要求为例,文件命名必须遵循特定规则,模块结构(M1至M5)必须清晰划分,PDF文件的书签、超链接、页眉页脚都有具体规范。任何格式上的偏差都可能导致文件无法成功提交或被系统自动拒绝。
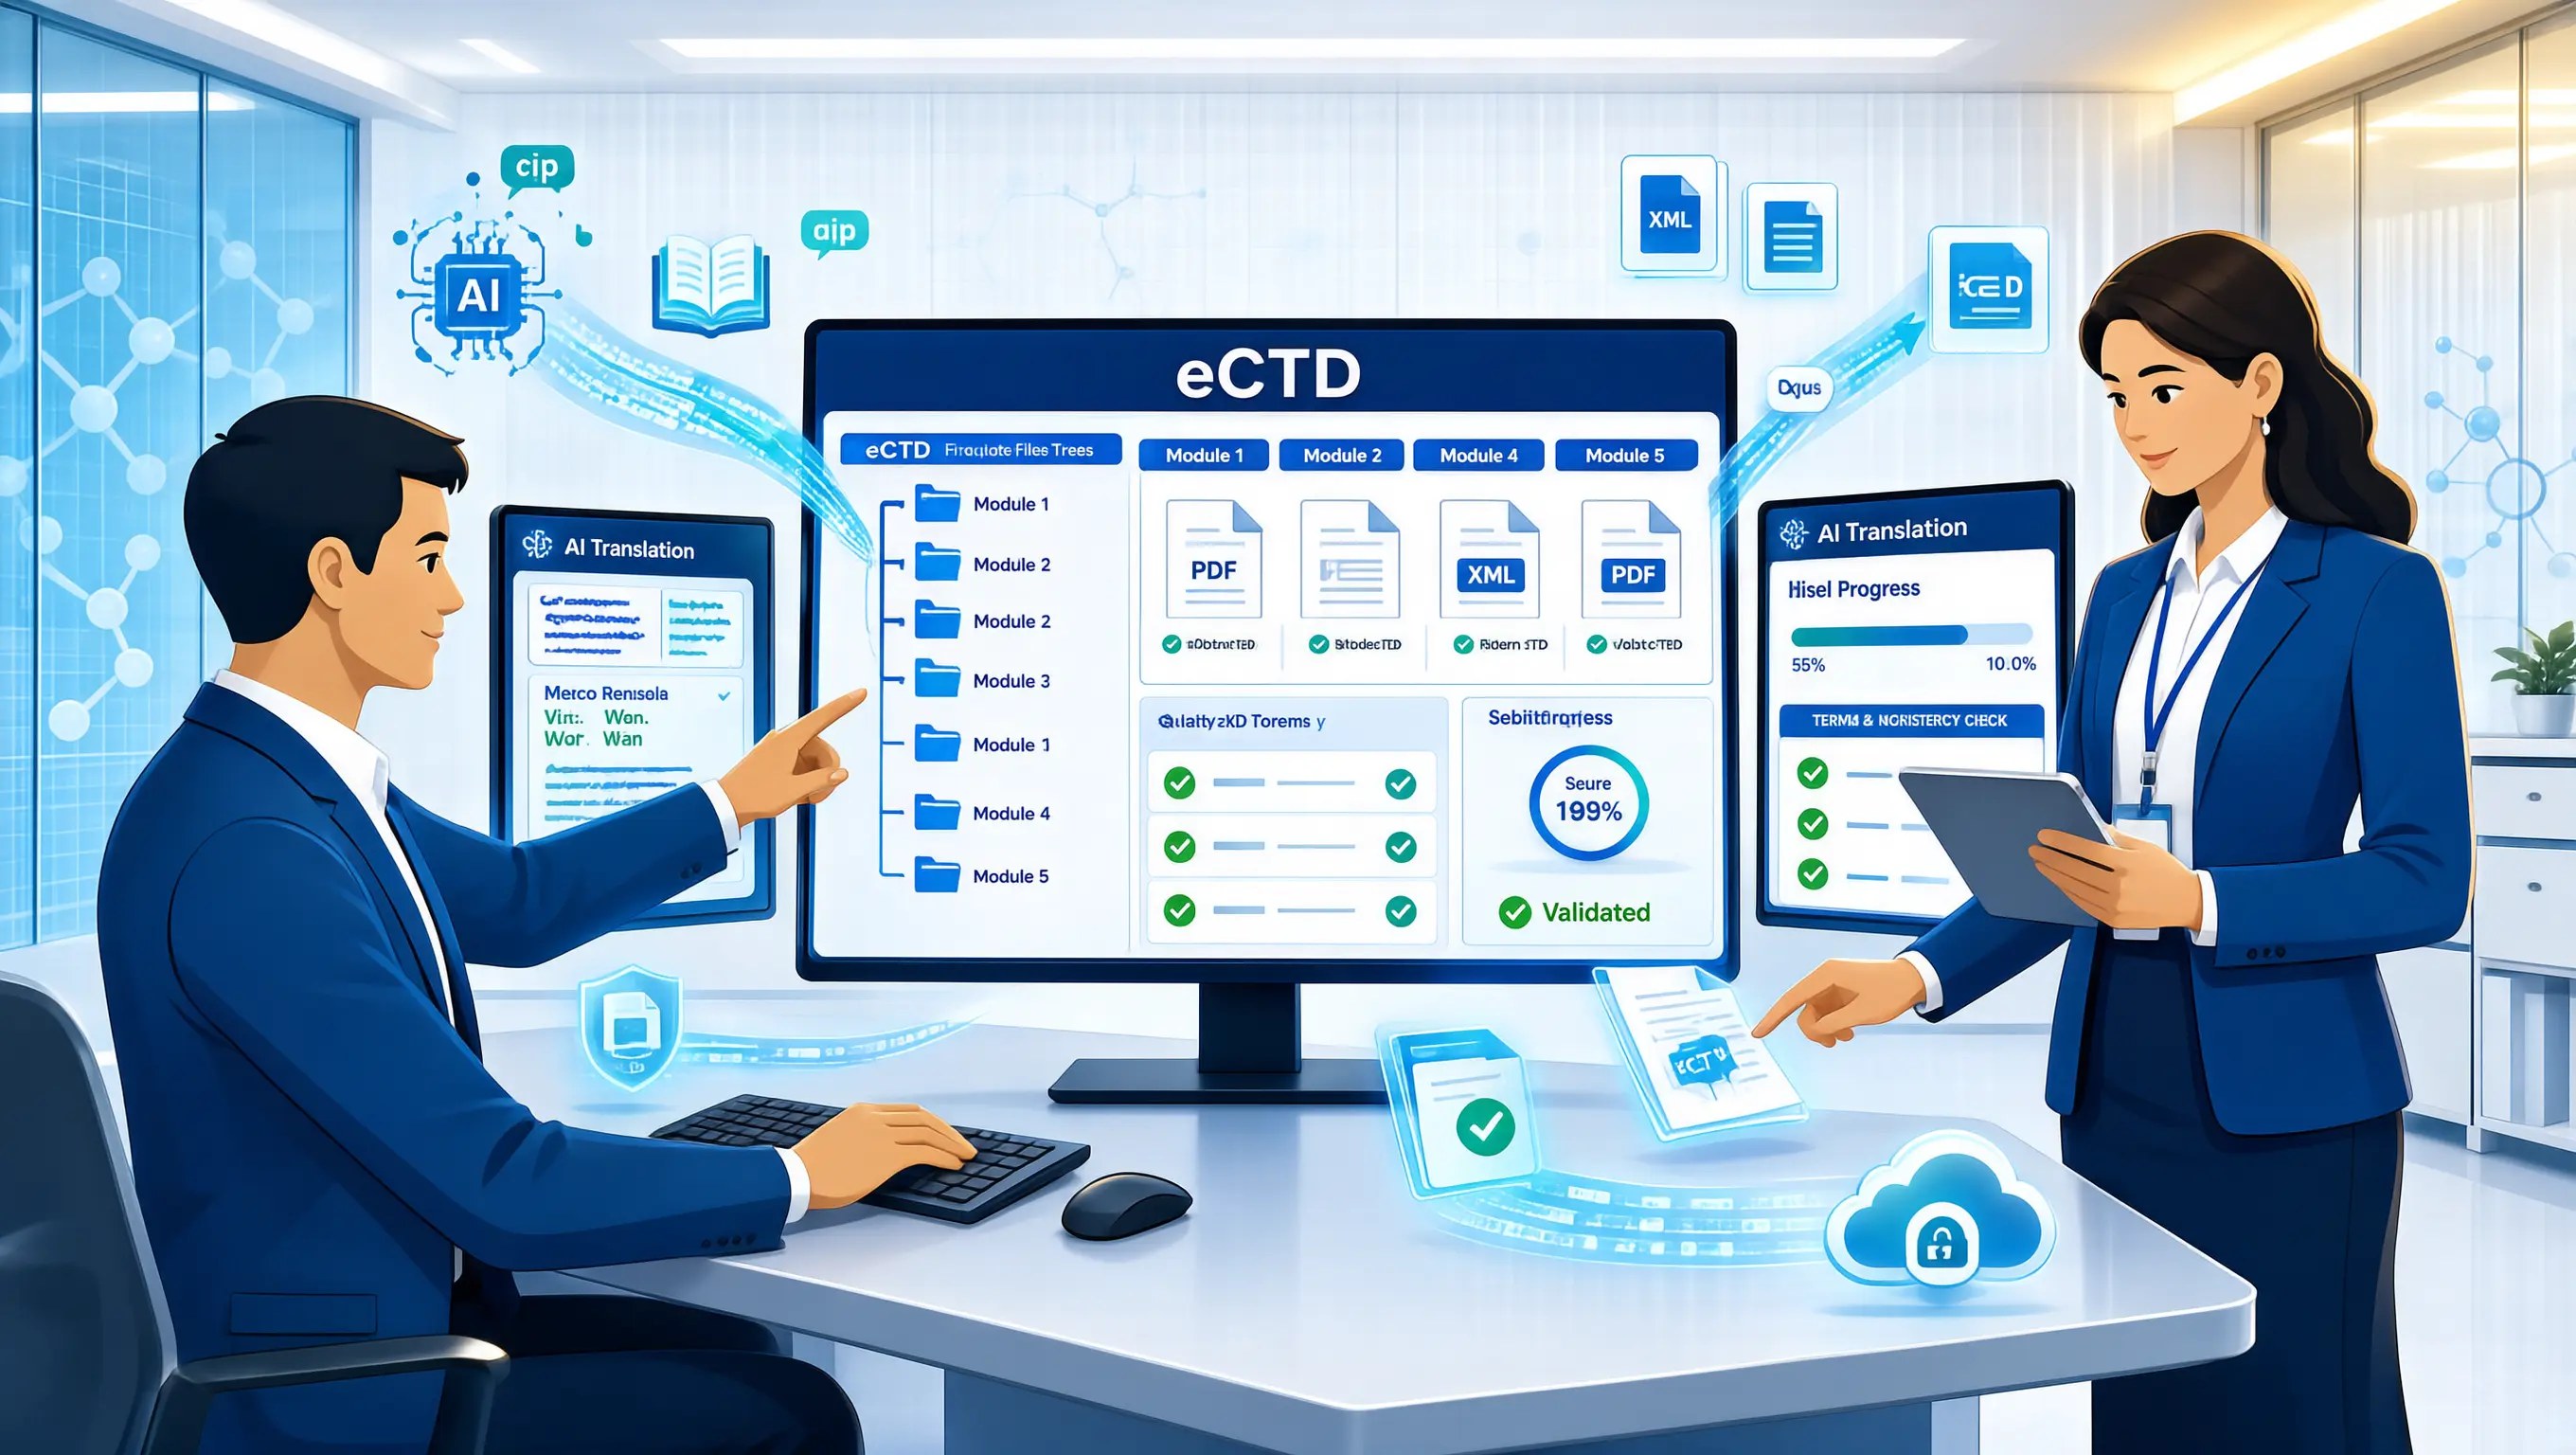
eCTD(Electronic Common Technical Document)已成为国际主流的药品注册资料提交格式。中国、美国、欧盟、日本等主要药品监管市场均采用或正在过渡到eCTD格式。理解eCTD的格式规范,是做好药品申报资料翻译的前提条件。
eCTD将申报资料分为五个模块,每个模块包含特定类型的文件和章节。翻译人员在处理药品申报资料时,首先需要明确译文在eCTD结构中的定位。
| eCTD模块 | 内容描述 | 翻译注意事项 |
|---|---|---|
| 模块一(Region-specific) | 行政信息和区域特异性文件 | 需按目标市场监管要求准备,如FDA表格1571、欧盟申请表等 |
| 模块二(M4Q质量综述) | 质量综述和总结 | 综述文件需与模块三详细数据保持一致 |
| 模块三(M4Q资料) | 质量数据和信息 | 数据表格、图谱描述需要精确对应原文 |
| 模块四(M4S非临床综述) | 非临床研究综述和报告 | 实验报告编号、研究时间需准确翻译 |
| 模块五(M4E临床综述) | 临床研究综述和报告 | 统计方法、结果解释需专业准确 |
eCTD对文件命名有严格的规范要求。不符合命名规则的文件将无法被电子审评系统正确识别和处理。通用的eCTD文件命名遵循以下结构:序列号_申请号_序列类型_章节编号_文件名称.pdf。
对于翻译文件,特别需要注意几点:文件名称应使用目标市场的官方语言或英语;如果原文文件名中包含特定编号(如研究编号、批号),这些编号在译文中应保持原样,不进行翻译;文件版本号和日期信息需要根据翻译后的实际情况进行更新。
翻译完成的文档最终需要以PDF格式提交。PDF文档的制作质量直接影响审评人员的使用体验和审评效率。
页面设置方面,需要符合目标市场的要求,如FDA通常要求页面尺寸为US Letter(8.5×11英寸),欧盟则接受A4尺寸。页眉页脚必须包含文件名称、序列号、页码等识别信息。书签设置对于长文档尤为重要,便于审评人员快速定位关键章节。超链接的完整性也必须检查,确保目录中的章节标题能够正确跳转至对应页面。
图形和表格的处理需要特别谨慎。包含中文的原始图表在翻译后需要重新制作或清晰标注。图片分辨率应满足印刷或屏幕审阅的要求,关键数据标注必须清晰可读。表格应使用可编辑格式,便于审评人员复制数据和进行对比分析。
在了解了eCTD整体框架后,我们来深入探讨翻译格式规范的具体要素。这些要素贯穿于翻译项目的全过程,从项目启动到最终交付,每一个环节都需要严格执行。
术语一致性是药品申报资料翻译的核心要求之一。一份资料中同一术语出现多种译法,会给审评人员造成困扰,严重时甚至引发对翻译质量的质疑。
建立项目术语库是确保术语一致性的有效方法。术语库的建立应遵循以下流程:首先,由项目经理和资深医学编辑共同确定核心术语清单,这些术语来自申报资料的高频词条和关键概念;其次,针对每个术语确定标准译文和简要说明;最后,术语库需要在翻译团队内部共享,并建立更新机制。
术语库的格式通常为电子表格或专门的术语管理工具文件。每个术语条目应包含:源语言术语、目标语言术语、术语定义或使用说明、所属治疗领域、参考来源、创建日期和更新记录。翻译人员在处理每个术语时,都应查阅术语库,使用标准译文。
药品申报资料具有严格的文档结构,这种结构必须在翻译过程中得到保持。文档结构规范主要包括章节编号体系、层级关系和目录结构三个方面。
章节编号体系应与原始资料保持完全一致。药品申报资料通常采用多级编号体系,如"3.2.S.1.1"表示模块三、质量部分、原料药、详细描述、起始物料。翻译后的资料应保留原始编号,便于审评人员快速定位和交叉索引。层级关系也必须准确对应,原文的一级标题对应译文的一级标题,二级标题对应二级标题,不能出现层级混淆或遗漏。
目录结构应与正文结构保持实时同步。翻译过程中如果涉及章节调整(如合并或拆分),目录必须同步更新。电子文档的目录应设置为可点击跳转的形式,便于审评人员使用。
数字、日期、单位和符号的处理看似简单,却是翻译错误的高发区。规范处理这些元素需要遵循目标市场的惯例和申报资料的具体要求。
数字的处理需要区分两种情况:需要翻译的数字(如“二”在描述性文本中译为"two")和不需要翻译的数字(如批号“2023001”、产品代码“B001”)。日期格式需要根据目标市场进行调整,美国市场通常使用"MM/DD/YYYY"格式,而欧洲和国内市场常用"DD/MM/YYYY"或"YYYY-MM-DD"格式。单位的处理需要特别注意中英文差异,如“毫升”应译为"mL"而非"ML",避免与mega liter混淆。
符号的处理也需要统一规范。法律符号(如©、®、™)在翻译文档中是否保留,数学符号(±、≈、≤)是否使用标准Unicode字符,列表符号(•、-、①)是否统一,这些细节都应在项目规范中明确规定。
表格和图形是药品申报资料的重要组成部分,尤其在药学研究和临床试验数据部分。表格和图形的翻译处理需要兼顾内容准确性和格式规范。
表格翻译的基本原则是“表头必译,内容可选”。表格标题、表头栏目、注释说明必须翻译为相应的目标语言。如果表格中包含需要填写的数据单元格,应判断这些单元格是需要翻译还是保留原样(如检测结果、数值数据通常保留)。跨语言引用(如“参见表3”)应在翻译后更新相应的编号。
图形翻译相对复杂。位图图像中的文字需要重新添加目标语言标注或制作新图;矢量图(如流程图、结构式)中的文字标签需要替换为对应语言。化学结构式的命名必须遵循IUPAC命名规则,药物通用名称应使用INN或目标市场的标准名称。
药品申报资料翻译的高质量交付,离不开完善的质量控制流程。ISO 17100翻译服务质量标准为翻译项目提供了质量框架,但在药品翻译领域,还需要结合行业特性进行针对性设计。
成熟翻译供应商通常采用翻译-审校-质检的三级质量控制体系。这一体系确保了翻译质量在多个环节得到把控。
翻译环节是第一道质量关卡。翻译人员负责完成初稿翻译,确保术语准确、语句通顺、格式规范。翻译完成后需要进行自我检查,核对术语一致性、数字日期准确性、格式完整性等基本要素。
审校环节是质量控制的核心。审校人员对照原文进行逐句审核,检查翻译的准确性、完整性和流畅性。专业审校还应关注目标语言的行业惯例表达,确保译文符合目标市场的阅读习惯。对于药品申报资料,审校环节尤为重要,需要由具有相关专业知识背景的人员担任。
质检环节是对翻译和审校质量的独立验证。质检人员按照预设的检查清单进行抽样或全检,重点关注格式规范、编号一致性、交叉引用准确性等细节问题。质检报告应详细记录发现的问题及修改情况,作为项目质量评估的依据。
格式审核是药品申报资料翻译质量控制的重要组成部分。以下是一份实用的格式审核检查清单,涵盖主要审核要点。
在长期实践中,药品申报资料翻译的格式问题呈现出一定的规律性。了解这些问题及其解决方案,有助于提升翻译质量和效率。
术语不一致是最常见的格式问题。同一术语在不同章节或不同文档中出现多种译法,会严重影响翻译的专业性和可信度。解决方案包括:建立项目专属术语库并强制使用、在翻译记忆库中统一处理、高频术语使用脚本批量替换等。
编号引用错误也是高频问题。当原文进行章节调整或翻译过程中进行了适当意译时,编号引用容易出现错误。解决方案包括:建立编号引用清单进行追踪、使用辅助工具检查编号连续性、终审环节专门进行编号核对等。
格式兼容性问题在跨市场申报时尤为突出。不同监管机构对文档格式的要求存在差异,如字体要求、页面尺寸、书签层级等。解决方案包括:准备目标市场的格式模板、建立格式检查脚本、在提交前进行多格式版本验证等。
药品申报资料翻译中还存在一些特殊场景,需要采用针对性的格式处理策略。这些场景的处理质量,往往体现翻译供应商的专业能力。
当药品需要同时向多个市场申报时,翻译工作面临更大挑战。不同市场的申报资料虽然技术内容相同,但在格式规范、术语偏好、文档结构等方面存在差异。
多语言同时申报的处理策略是建立“核心内容库+格式适配层”的架构。核心内容库存储翻译后的标准文本,确保各语言版本内容一致;格式适配层根据各市场的具体要求进行调整,如日本PMDA要求特定的文件编码和PDF设置,欧盟要求符合eCTD v3.2.2或v4.0规范。这种架构既能保证翻译效率,又能满足多市场的合规要求。
药品上市后可能发生各种变更,如生产工艺调整、质量标准修订、说明书更新等。这些变更申报资料的翻译需要在保持与原申报资料一致性的同时,准确体现变更内容。
上市后变更资料的翻译关键在于追溯性和对比性。翻译人员需要参考原始申报资料中相应内容的翻译,建立术语和表达的一致性。同时,变更内容的翻译需要清晰标注,便于监管机构理解变更的范围和影响。变更前后对比的表格和摘要文件,翻译时需要特别注意准确性和格式规范性。
临床试验相关文件包括临床试验方案、知情同意书、研究者手册、临床研究报告等。这些文件的翻译有特殊要求。
知情同意书的翻译需要考虑受试者的理解程度,语言应通俗易懂,避免过于专业的术语。临床研究报告的翻译需要与统计分析结果严格一致,表格和图形的翻译应保持原始数据的完整性。研究者手册的翻译需要体现更新的及时性,确保涉及药物安全性的信息为最新版本。
对于药企而言,选择合适的翻译供应商是确保药品申报资料质量的关键。一个优秀的药品翻译供应商应具备以下核心能力。
翻译供应商的资质认证是基础评估维度。ISO 17100认证表明其翻译流程符合国际标准;ISO 13485(医疗器械质量管理体系)对于医疗器械翻译尤为重要。医药翻译领域,部分供应商还获得ISO 9001、ISO 27001(信息安全管理体系)等认证。
行业经验同样重要。评估时应关注供应商在医药翻译领域的从业年限、服务过的客户类型(如创新药、生物类似药、仿制药)、完成的项目数量和规模。具有成功支持客户通过FDA、EMA、PMDA等监管机构审评经验的供应商,更值得信赖。
翻译质量最终取决于执行项目的人员团队。专业医药翻译团队应包括具有医学、药学背景的译员,具备相关领域经验的审校人员,以及了解药品注册法规的项目经理。
技术能力也是评估重点。CAT(计算机辅助翻译)工具的应用程度、术语管理系统的建设水平、翻译记忆库的积累规模、质量管理系统的完善程度,这些因素共同决定了翻译供应商的交付能力和质量稳定性。
药品申报资料翻译项目通常周期紧、要求高,供应商的项目管理和沟通响应能力直接影响合作体验。评估时应了解供应商的响应时效机制、问题处理流程、变更应对能力等。
对于涉及多市场、多语言的大型项目,供应商的项目管理平台和协作能力尤为重要。是否支持实时协作、版本管理是否规范、沟通记录是否完整,这些因素都应纳入评估范围。
康茂峰在医药翻译领域深耕多年,建立了覆盖药品注册资料、eCTD电子提交、医学论文、医疗器械文档等全领域的翻译服务体系。我们的译员团队由具有医学、药学专业背景的专业人士组成,项目管理团队熟悉国内外主要药品监管机构的格式要求,能够为客户提供从翻译到格式排版的一站式解决方案。
药品申报资料翻译的格式规范,是一项系统工程,涵盖了从文档结构、术语管理、eCTD规范到质量控制的方方面面。在医药出海日益加速的今天,翻译质量不再只是“锦上添花”,而是直接关系到药品能否顺利进入国际市场。掌握规范的翻译格式,熟悉eCTD的技术要求,建立完善的质量控制体系,这些能力将成为医药翻译从业者和药企注册人员的核心竞争力。
药品出海能不能走远,从来不是研发问题,而是说明书读不读得懂的问题。
#医学翻译 #药品注册资料翻译 #eCTD电子提交 #医药专利翻译 #翻译与本地化

