"这份资料我们先退回了,请根据审评意见进行修订。"这句话可能是药品注册资料翻译过程中最让项目经理血压飙升的一句。康茂峰每年处理的药品注册资料翻译项目超过上千份,我们发现一个规律:被退回的译稿,很少是因为"翻译腔太重"或"语句不通顺"这类语言层面的问题,绝大多数都指向同一个根源——合规性不足。
药品注册资料翻译不是普通的语言转换,而是一场在科学严谨性与监管合规性之间的精准平衡。本篇文章将从实操角度,系统梳理药品注册资料翻译被退回的几大核心原因,并给出针对性的规避建议。
这是药品注册资料翻译中被退回最常见的原因,没有之一。当一份新药上市申请资料涉及数十万字、跨越药学、药理毒理、临床等多个模块时,术语的一致性就成了生命线。
以常见的活性成分名称为例,在同一份资料中,"Active Pharmaceutical Ingredient"可能被译为"活性药物成分"、"活性药用成分"、"原料药"三种不同表达。这种情况在初创药企的内部翻译团队中尤为常见——不同译者负责不同章节,各自为战,缺乏统一的术语库约束。
审评机构在技术审评时,会交叉核对全文的术语使用是否统一。一旦发现同一物质在不同章节出现不同译名,审评员的第一反应是:"这到底是不是同一个东西?"紧接着就是对整份资料科学严谨性的质疑。
更严重的是,术语不一致会导致审评员在检索关键词时无法命中相关内容,影响审评效率。在eCTD格式提交中,这种问题还会波及其他关联文件,形成连锁反应。
康茂峰为每个长期合作客户建立专属的双向对照术语库,涵盖目标市场的监管机构术语标准(如FDA、EMA、PMDA的用词习惯)以及客户内部的标准化术语表。在项目启动阶段,术语库会同步分发给所有参与译者,从源头杜绝"自说自话"的翻译。
药品注册资料翻译的第二大雷区是格式问题。很多客户以为把原文内容忠实翻译出来就完事了,实际上,各国监管机构对资料的格式要求近乎苛刻。
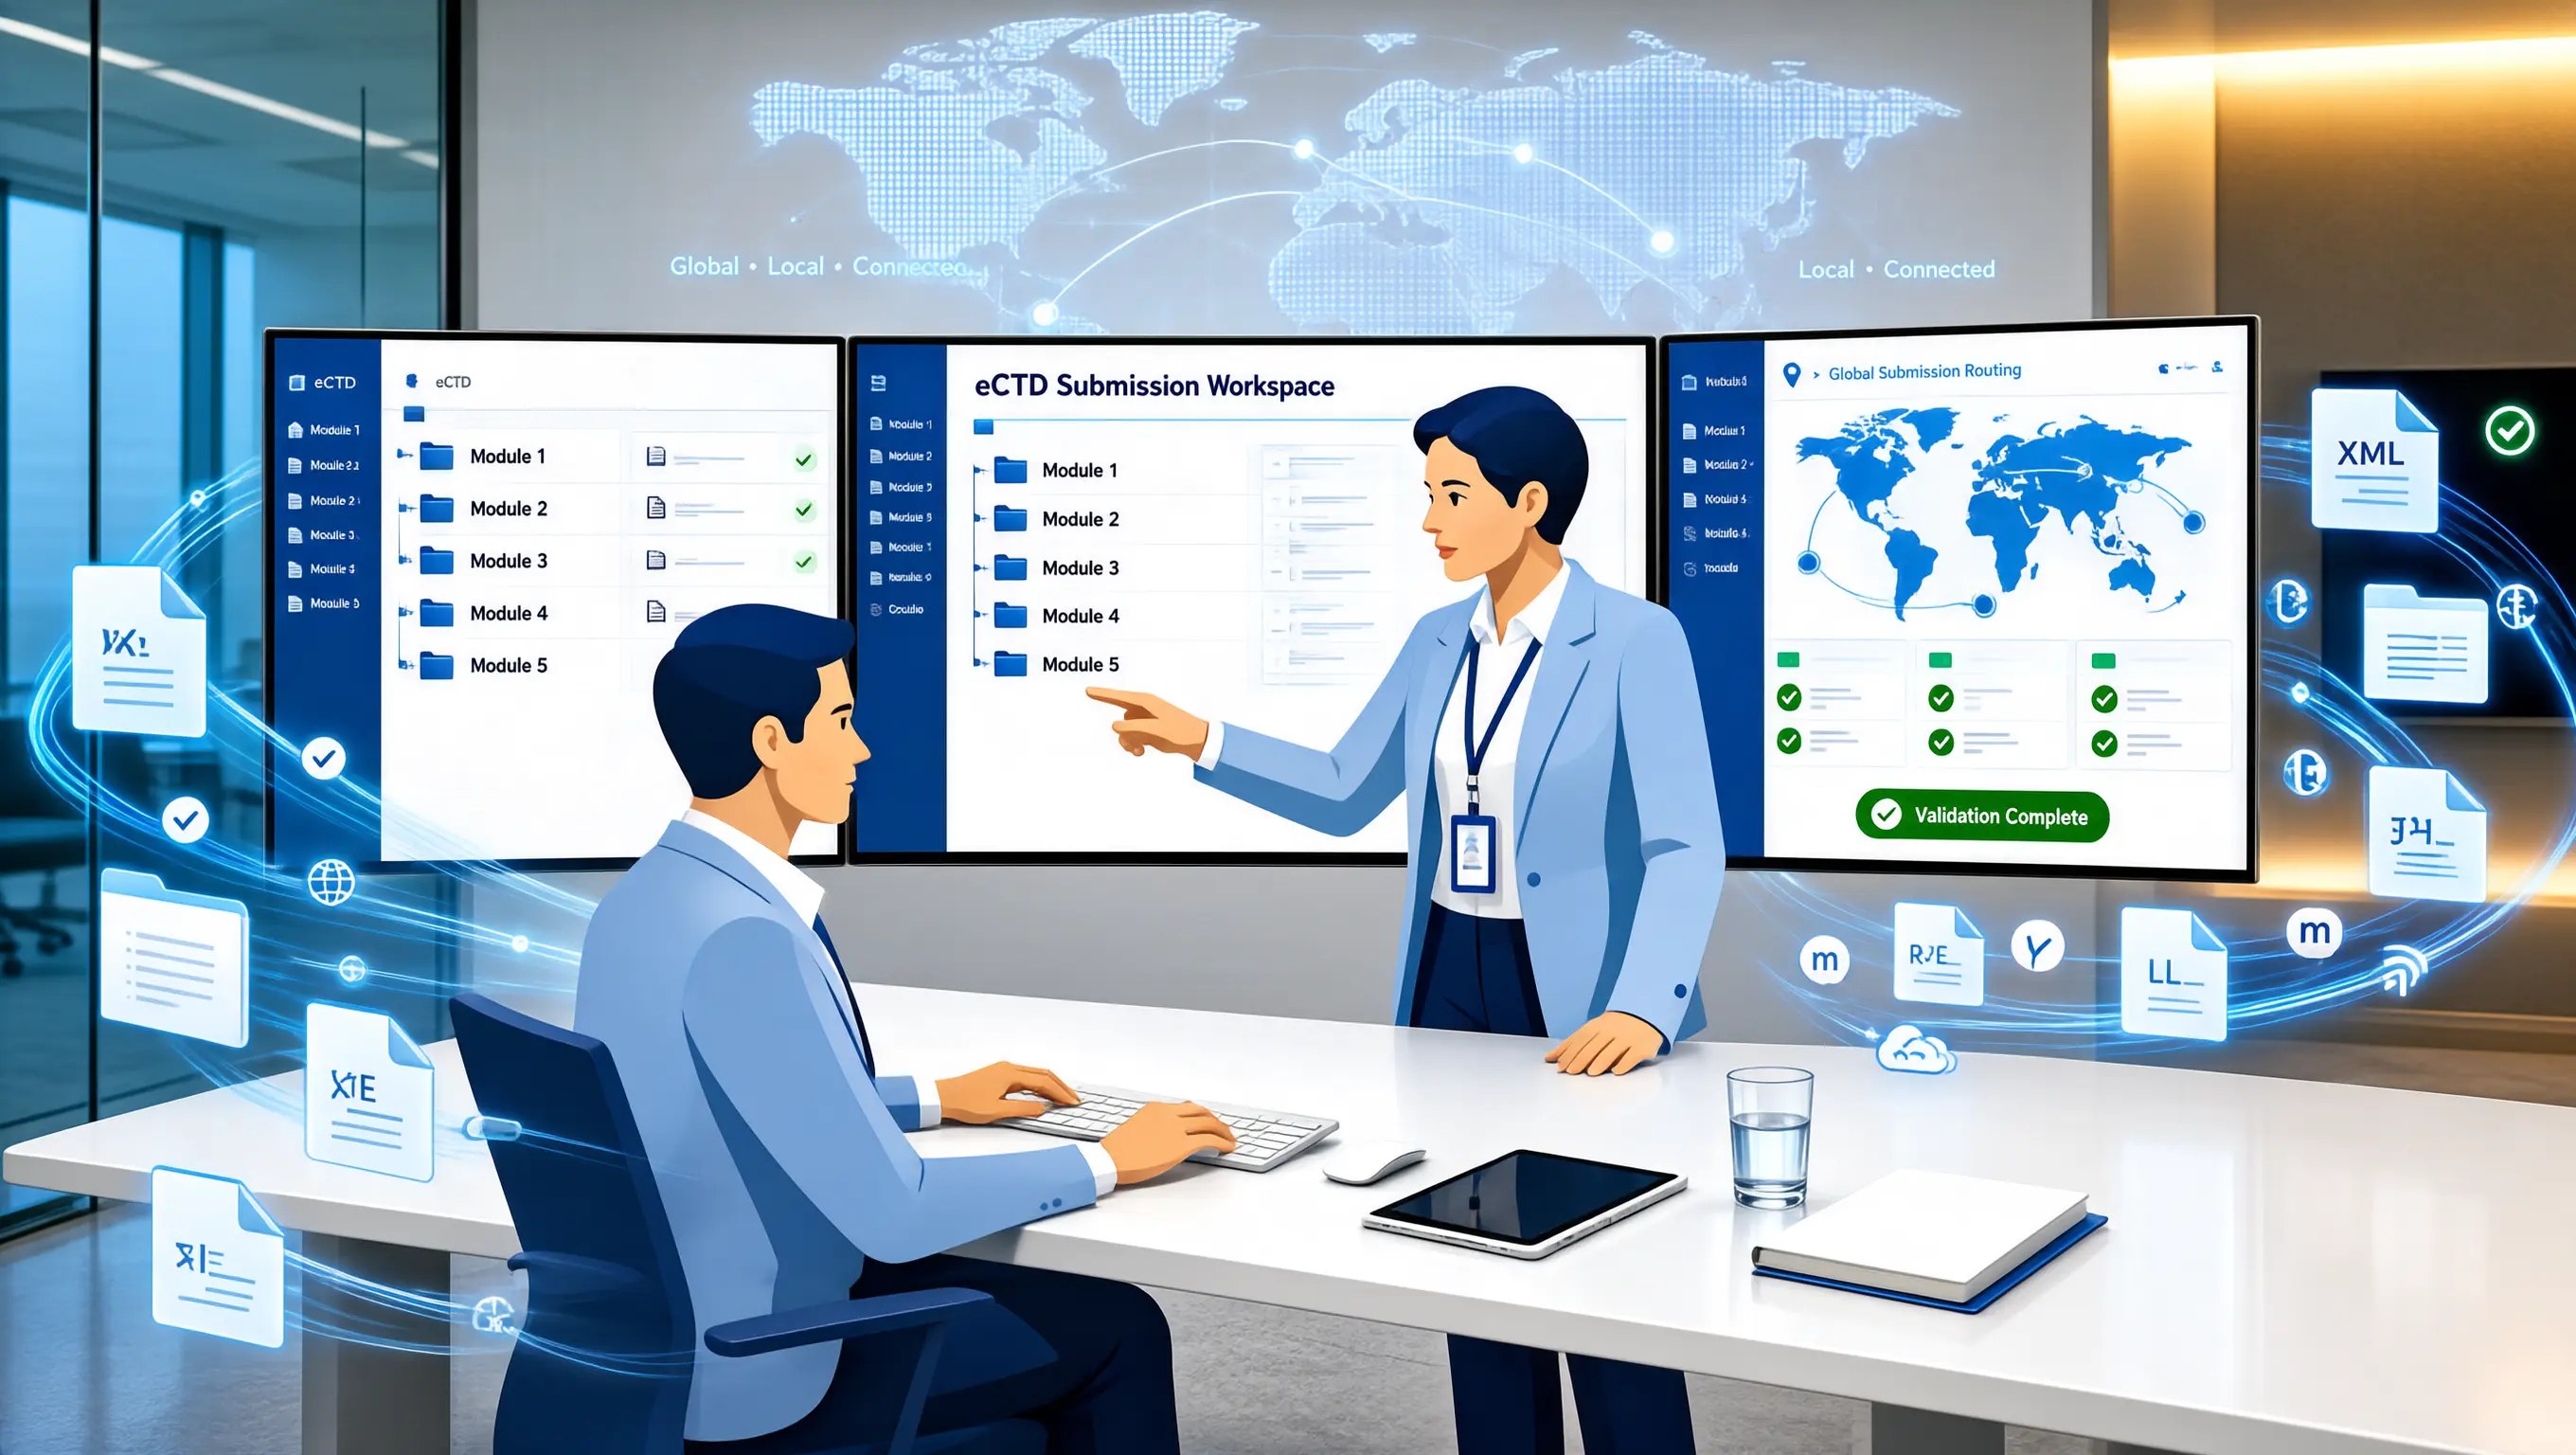
以FDA的CTD格式为例,模块三(药学部分)对文件结构、编号体系、页眉页脚都有明确规定。如果翻译后的资料"看起来"和源文件一样,但实际嵌套的XML标签、章节编号出现了偏差,在eCTD验证阶段就会直接报错,根本进入不了审评流程。
这些细节听起来琐碎,但在实际的注册资料审查中,任何一处格式违规都可能成为审评员发出补正通知的理由。
康茂峰配置有专门的格式审校团队,在语言翻译完成后,由具有药政注册背景的DTP专员对文件进行逐项核对。这支团队熟稔FDA的eCTD技术封装规范、EMA的 dossier结构要求,以及NMPA的电子申报格式标准,确保每一份交付的资料在"形"与"神"两个维度都符合监管预期。
药品注册资料中充满了数值型信息:剂量、浓度、纯度、稳定性数据、残留溶剂限度……这些数字不仅是科学数据,更是监管决策的直接依据。一旦翻译过程中出现数值错误,后果不堪设想。
康茂峰曾接手过一个案例,某客户的原料药质量标准文件中,残留溶剂苯的限度值被误译为"≤100ppm",而源文件应为"≤10ppm"。虽然只差一个零,但在注册申报中,这就是合规与违规的天壤之别。
针对数值型内容,康茂峰建立了一套独立的双人核对机制:第一轮由专业译者完成数值翻译,第二轮由具有药学背景的审校人员逐项核查原文与译文的数值一致性。此外,对于涉及上下限范围的表达,还会核对是否符合ICH Q3C残留溶剂指南的分类要求。
需要特别注意的是,不同国家/地区对某些浓度表达方式的法规要求不同。例如,美国药典(USP)要求以"mg/mL"表示浓度,而欧洲药典(EP)可能接受"% w/v"的表达。翻译时必须根据目标市场的药典要求进行本土化适配,而非简单的一一对应。
药品注册过程中,审评机构发出的补充资料通知(补正通知)是家常便饭。企业在收到审评意见后需要提交书面回复,而这份回复资料的翻译质量,往往决定了补正能否顺利通过。
一个典型的失误是:审评员在意见中引用了资料的某一章节编号,回复函中虽然"回应"了这个问题,但章节编号写错了——比如把"3.2.S.4.1"写成了"3.2.P.4.1"(S代表原料药部分,P代表制剂部分)。这种张冠李戴的错误,会让审评员质疑整个回复的系统性。
审评意见回复不是简单的"问答对答",而是一份需要同时满足科学逻辑和监管格式的法律文件。康茂峰在处理此类项目时,会要求译者首先通读全部审评意见,理解审评员的关注点,然后按照目标监管机构的格式模板组织回复结构,确保"问什么答什么、编号对应准确、证据链完整闭合"。
对于企业内部的注册团队而言,在委托翻译审评意见回复前,建议先与翻译服务商进行充分的项目沟通,明确以下事项:
药品注册是一场持久战,一份申请资料从pre-IND走到NDA,可能经历数十次修订。如果翻译过程中文件版本管理失控,就会出现审评员看到的"最新版本"和企业在本地保存的"最终版本"不一致的情况。
这种版本混乱通常发生在企业同时向多个市场申报时——同一套资料既要满足FDA要求,又要满足EMA要求,还要提交NMPA。每个监管机构对文件命名、编号、归档结构的要求不同,稍有不慎就会把不同版本混为一谈。
康茂峰为每个项目建立严格的版本追踪系统,采用"项目编号-章节代号-版本日期-修订序号"的标准命名规则。例如,一份制剂模块的翻译文件可能命名为:PRJ2024-003_3.2.P_v2.1_20240115。每次修订都有完整的变更记录,确保客户和翻译团队对当前版本状态有清晰认知。
在eCTD格式提交场景下,文件版本还涉及序列号(sequence)的概念。康茂峰的技术团队能够协助客户进行eCTD骨架文件(xml)的版本同步,确保翻译文件替换后,相应的元数据标签也随之更新,避免因版本不匹配导致的eCTD验证失败。
分析退回原因不是目的,建立预防机制才是价值所在。康茂峰在多年服务医药出海项目的过程中,总结出一套覆盖"译前-译中-译后"全流程的药品注册资料翻译质量保障体系:
| 阶段 | 关键动作 | 质量保障点 |
|---|---|---|
| 译前 | 术语库建立、项目风格指南确认 | 统一译法、明确禁忌语 |
| 译中 | 实时CAT工具辅助、译者内部对齐 | 保持上下文一致性 |
| 译后 | 专家审校、格式核查、数值双人核对 | 语言准确+合规适配 |
| 交付 | 版本标注、交货说明、存档备份 | 可追溯、可复用 |
这套体系的核心逻辑很简单:把可能出问题的环节前置到预防阶段,而不是等到审评员发出补正通知后再来救火。
对于创新药企业而言,药品注册是一场与时间的赛跑。每一次补正都意味着审评周期的延长、市场准入的推迟。康茂峰深知这一点,所以我们坚持用专业的人做专业的事,用系统化的流程保障每一个翻译环节的质量可控。
药品注册资料翻译被退回,从来不是单一因素造成的。术语不一致、格式违规、数值误译、版本混乱……这些问题单独看都不复杂,但当它们叠加在同一份资料上时,就会形成难以忽视的系统性风险。
康茂峰的价值,就是帮助客户把每一个"小问题"都扼杀在摇篮里。我们相信,真正专业的医药翻译服务商,不是等出了问题再补救,而是让问题根本没有发生的机会。
如果您正在为药品注册资料翻译的质量稳定性而困扰,欢迎与康茂峰的专家团队取得联系。我们愿以实战经验,为您的医药出海之路扫清语言合规的障碍。
#医学翻译 #药品注册资料翻译 #eCTD电子提交 #医药专利翻译 #翻译与本地化

