当中国创新药企的数量突破8000家、2024年上半年创新药出海交易金额超过350亿美元的时候,一个残酷的事实却摆在眼前:超过六成的出海项目在首个审评周期内遭遇了注册资料相关的发补,而其中近三成的发补原因直接指向——翻译质量问题。这个数字背后,是无数药企研发团队夜以继日的心血,是投资人数十亿的押注,更是一个个被语言壁垒卡住的出海梦想。医药翻译,绝不只是把中文说明书转换成英文那么简单;药品注册资料翻译,是决定一款新药能否顺利进入全球市场的生死线。
过去五年,中国药企出海的步伐从“试探性布局”全面转向“战略性进攻”。从百济神州的泽布替尼在美国FDA获批实现中国创新药“零的突破”,到传奇生物的CAR-T产品西达基奥仑赛在欧美市场销售额突破数亿美元,中国创新药企正在用实打实的临床数据和商业化成绩,证明自己在全球生物医药版图中不可忽视的地位。然而,出海的征途上,翻译这座看似不起眼的“桥”,却让太多企业在最后一公里折戟沉沙。
药品注册资料翻译之所以被视为医药翻译领域的天花板,是因为它要求的不仅是语言的精准转换,更是对监管科学的深度理解。一份完整的CTD(Common Technical Document,通用技术文档)资料,包含药学(CMC)、非临床(Nonclinical)、临床(Clinical)五大模块,涉及数万页技术文档、数万个专业术语。任何一个术语的误译、任何一个数字的错误、任何一处格式的疏漏,都可能导致整个申报资料的合规性受到质疑。
以化学药品的制剂资料为例,“有关物质”可能被翻译成“related substances”或“impurities related substances”,前者是EMA和FDA的通用表述,后者则是某些区域监管机构的习惯用法;如果没有摸清目标市场的监管偏好选择了错误表述,轻则在审评中被要求澄清说明,重则被直接发补甚至退审。类似这样的“坑”,在药品注册资料翻译中比比皆是。
当一款药品计划进入全球多个市场时,翻译工作的复杂度呈指数级上升。欧盟市场需要EMA批准的官方语言版本,通常涉及英语、德语、法语、意大利语、西班牙语等主要语种;日本PMDA要求日语资料不仅内容准确,还要符合日本特有的格式规范和用字习惯;东南亚国家联盟(ASEAN)各国虽有统一的ACTD格式框架,但各国药监机构在具体资料清单和语言要求上仍有细微差异。
更让药企头疼的是,不同市场的审评周期和法规更新频率差异巨大。欧盟药品法规(EU MDR/IVDR)近两年频繁修订,美国FDA的指导原则几乎每月都有更新,这意味着翻译资料还需要根据最新法规要求进行动态调整。如果企业的翻译供应商不具备实时跟踪法规变化的能力,翻译资料的“保质期”将会非常有限。
医药行业的竞争本质上是速度的竞争。一款first-in-class药物早一天上市,可能意味着数千万甚至数亿元的先发优势;一项me-better药物如果进度落后于竞品,商业价值可能直接腰斩。翻译周期被压缩到极限是常态,但注册资料翻译又恰恰是一个“时间成本极高”的环节——一位资深医学翻译专家每天的有效翻译量通常在2000-3000字(中文),审校环节还需要投入等量甚至更多的时间。
当药企的注册团队拿到临床数据、准备启动NDA(新药上市申请)资料撰写时,翻译需求往往已经进入“十万火急”的状态。如果这时候才发现翻译质量不过关、需要返工,或者翻译供应商突然“掉链子”,对企业造成的损失可能是难以估量的。
如果说药品注册资料翻译是药企出海的第一道关卡,那么eCTD(Electronic Common Technical Document,电子通用技术文档)电子提交就是进入全球主流市场的“数字通行证”。截至目前,美国FDA、欧盟EMA、日本PMDA、加拿大Health Canada、澳大利亚TGA等主要药品监管机构均已全面实施或强制要求eCTD格式提交;中国国家药品监督管理局(NMPA)自2023年起也开始推进eCTD系统建设。eCTD不仅是文件格式的电子化,更是对整个注册资料管理体系的一场革命。
eCTD采用层级化的目录结构(Tree Structure),将注册资料组织为模块一至模块五,每个模块下又包含特定的章节和文件序列。模块一包含地区-specific行政信息,模块二为质量概要(Summaries),模块三为质量(Quality/CMC),模块四为非临床研究报告(Nonclinical Study Reports),模块五为临床研究报告(Clinical Study Reports)。
eCTD的规范要求极为严格,每一个文件都需要符合以下标准:XML格式的序列文件(Sequence)、符合ICH eCTD DTD(Document Type Definition)规范的元数据、正确的文件命名规则、完整的文档生命周期管理(包含申请、补充、变更等状态标识)。一旦eCTD包的结构或元数据出现错误,监管机构的系统会自动拒绝接收,直接导致申报失败。
许多药企在准备eCTD资料时,将全部精力放在了资料内容的撰写和审核上,却忽视了eCTD本身作为电子提交系统的本地化适配。欧盟的eCTD Submission需要符合EU Module 1的特定要求,包含欧盟特有的申请表格式、EudraLink/EudraVigilance链接等;美国的eCTD则需要满足FDA的eCTD Validation Criteria,包括信封信封(envelope)信息的完整性和准确性。
更关键的是,eCTD中的XML元数据需要进行本地化处理。以研究代码(Study Number)为例,中国药企常用的编号格式(如“JS-2024-001”)可能需要在XML元数据中转换为目标市场可识别的格式;日期格式也需要根据目标地区的惯例进行调整。这些看似琐碎的细节,如果处理不当,极有可能导致eCTD在审评系统中无法正常打开或索引。
一项成功的eCTD电子提交,离不开系统化的项目管理。康茂峰在为客户提供eCTD服务时,通常采用以下流程框架:
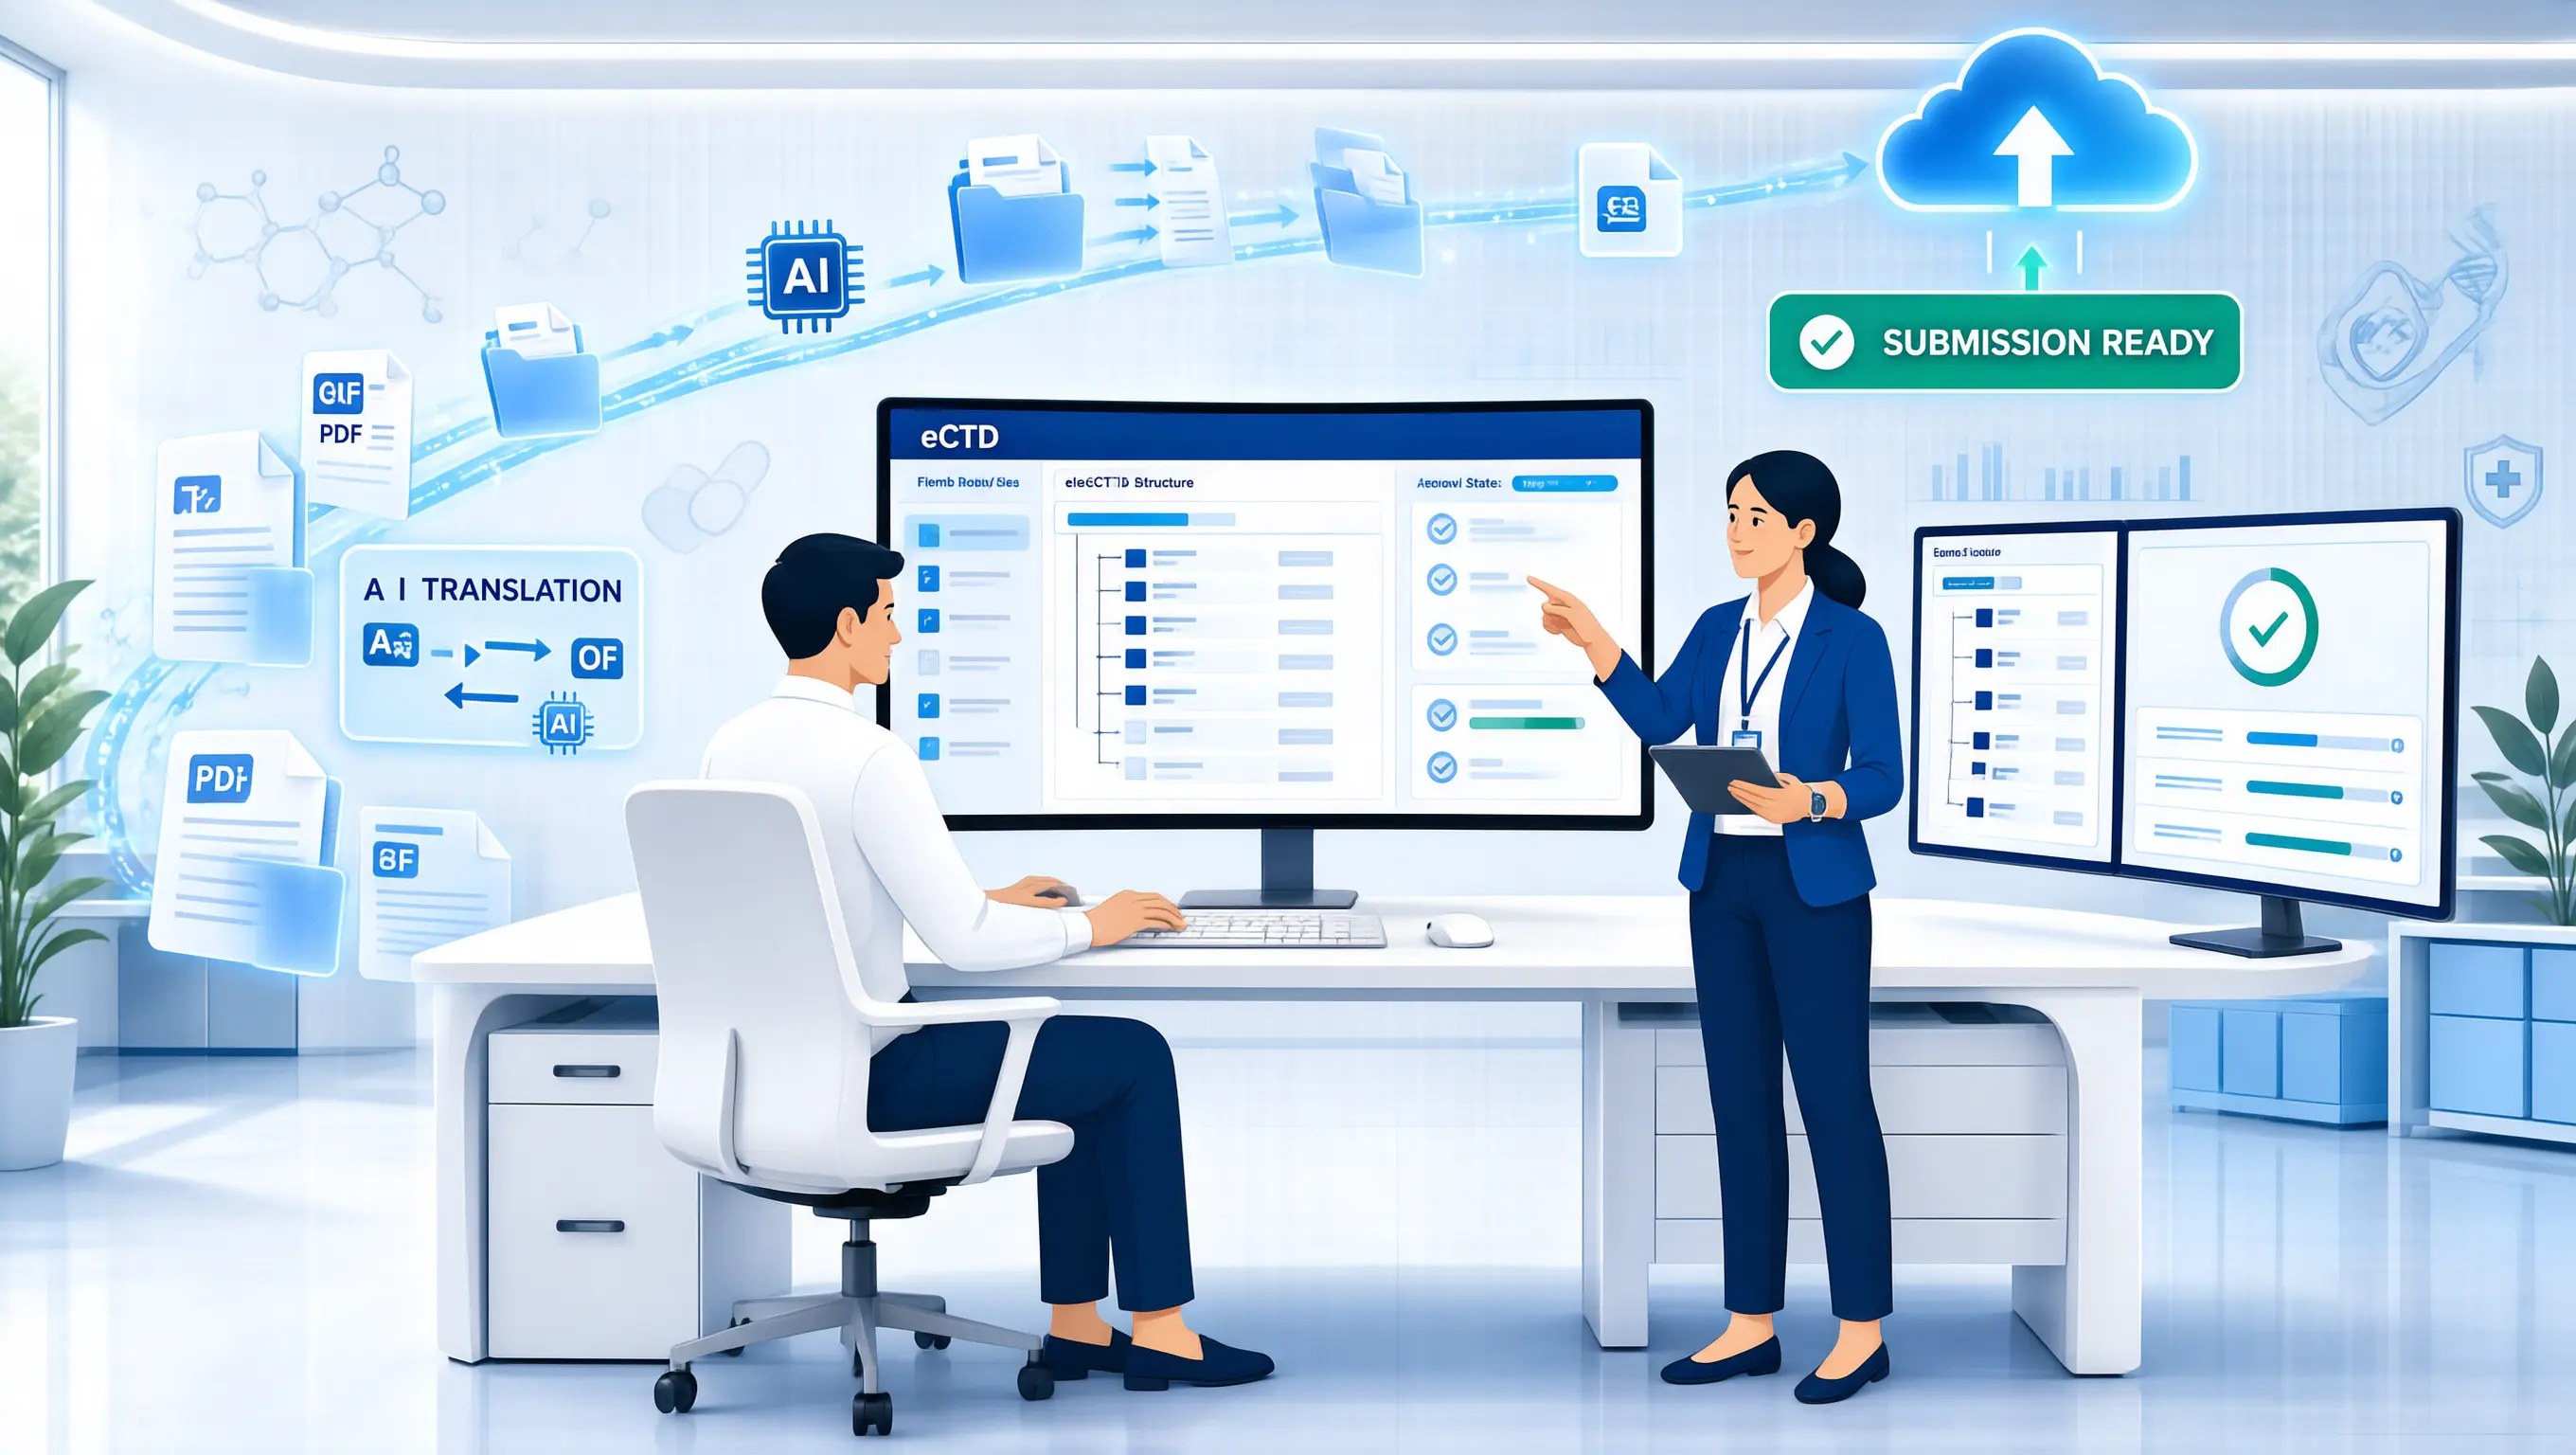
这个流程看似简单,但每一个环节都存在“踩坑”的风险点。例如,术语库如果没有在项目初期就完成对齐和审核,中途发现术语错误再进行批量替换,可能需要返工数千处;又如,eCTD封装时如果没有采用正确的验证工具,可能导致提交后才发现问题,错失审评窗口。
面对医药翻译、eCTD电子提交、多语言本地化、法规跟踪等重重挑战,药企最理想的合作伙伴,应该是能够提供“一站式解决方案”的专业语言服务商。这种模式的核心价值,在于消除多供应商管理带来的沟通成本和质量风险,让药企能够将有限精力集中在药物研发本身。
一站式服务商的核心优势,首先体现在服务能力的“全覆盖”。从药物发现阶段的靶点研究报告、毒理学评估,到临床前研究的GLP毒理报告、药代动力学数据,再到临床阶段的方案、知情同意书、临床研究报告(CSR),直至上市后的说明书、标签、医学沟通材料——每一个环节的翻译需求,都能在一个平台上得到响应。
康茂峰的端到端服务能力,源自其深耕医药翻译领域多年的积累。公司的译员团队中,超过七成拥有医学、药学、生物学相关背景,其中不少人曾任职于跨国药企的注册部门或CRO公司;公司的质量管理团队由具有丰富注册事务经验的资深专家领衔,能够在翻译过程中提前识别潜在的合规风险。
药品注册资料翻译最怕的“雷区”,是术语不一致。同一款药物的有效成分名称,在不同资料中可能因为翻译时间、译员不同而出现差异表达(如“替格瑞洛”可能被译为“Ticagrelor”、“替卡格雷”或“Ticagrelor (Brilinta)”)。这种不一致在单一资料内部可能不易察觉,但当审评员将不同章节的资料进行交叉比对时,就会对资料的严谨性和可信度产生质疑。
康茂峰的解决方案是为每个客户建立专属的术语库和翻译记忆库(TM)。在项目启动前,术语管理团队会与客户的注册、医学团队进行深度沟通,收集客户的习惯用语、特定术语偏好、公司内部缩写规范等,形成“客户专属术语库”;在翻译过程中,系统自动匹配术语库和翻译记忆库,确保同一术语在全文中的译法高度一致;项目结束后,术语库和TM会自动沉淀到客户档案中,为后续项目复用奠定基础。
人工智能技术的发展,为医药翻译带来了新的可能性。机器翻译(MT)与译后编辑(MTPE)模式,在处理技术性强、重复度高的资料(如CMC数据、毒理学报告等)时,能够显著提升翻译效率;而对于需要深度专业判断的内容(如临床方案修订、研究者手册等),资深译员的经验仍然是不可替代的。
康茂峰的AI辅助翻译平台,嵌入了专业的医药领域神经机器翻译引擎,能够基于客户的历史翻译数据和行业术语库进行持续学习和优化。在MTPE流程中,系统会智能识别需要人工重点审核的“高风险”内容(如数字、单位、专业术语、敏感表述等),引导译员将注意力集中在最需要把控质量的环节,实现效率提升与质量保障的平衡。
市场上能够提供医药翻译服务的供应商并不少,但真正具备药品注册资料翻译专业能力、能够满足国际监管要求的服务商,却是凤毛麟角。药企在选择合作伙伴时,需要从以下几个维度进行系统评估。
翻译服务行业有自己的国际标准——ISO 17100:2015(翻译服务质量要求)是衡量翻译服务商基本能力的重要指标。这一标准对译员资质、项目管理流程、质量控制体系、投诉处理机制等方面都做出了明确规定。康茂峰已通过ISO 17100认证,并建立了符合标准要求的质量管理体系。
对于医药翻译领域,一些领先的服务商还会主动获取ISO 13485(医疗器械质量管理体系)、ISO 27001(信息安全管理体系)等相关认证,以证明其在医药合规和信息安全方面的专业能力。药企在供应商审计时,可以要求查看这些认证证书的原件和最近一次审计的整改报告。
药品注册资料翻译的经验,在很大程度上决定了项目的成败。选择服务商时,可以关注以下信息:服务商是否有过同类药品(化学药、生物药、细胞治疗产品等)的翻译经验?是否服务过目标市场的注册申报?是否有与主要监管机构(FDA、EMA、PMDA等)直接沟通的经验?
康茂峰在过去的十多年中,累计服务了超过500家国内外医药企业的注册翻译项目,涵盖小分子化学药、大分子生物药、细胞与基因治疗产品、医疗器械等多个细分领域。公司团队深度参与了多个国产创新药的全球注册申报项目,积累了丰富的实战经验。
专业医药翻译服务商,应当配备完整的现代化翻译技术栈(Translation Technology Stack)。这通常包括:计算机辅助翻译工具(CAT Tool,如SDL Trados、MemoQ、Wordfast等)、术语管理系统(TMS)、翻译记忆库(TM)、质量检查工具(QA Checker)、eCTD封装工具等。
评估时,可以询问服务商:是否支持客户使用自有的TMS或CAT工具?是否能够实现与客户系统对接(如导入客户已有的TM和术语库)?是否能够提供eCTD格式的输出?这些技术能力直接决定了翻译项目的效率和灵活性。
除了硬性能力,服务商的沟通效率和响应态度同样重要。药品注册项目往往周期长、变更多、节奏快,服务商需要能够快速响应需求变更、及时汇报项目进度、主动预警潜在风险。
康茂峰为每个客户配置专属的项目经理团队,提供7×24小时的应急响应通道。在项目执行过程中,公司采用透明化的项目管理机制,客户可随时登录系统查看项目进度、翻译状态、版本对比等信息。对于紧急需求,康茂峰能够在4小时内启动应急响应,匹配资源投入,确保不耽误客户的注册进度。
为了帮助读者更直观地理解一站式翻译服务如何为药企出海赋能,以下列举几个典型的应用场景及其对应的解决方案。
某创新药企研发的治疗性抗体药物完成III期临床试验后,计划在美国提交BLA(生物制品许可申请)。项目特点:资料量超过5万页,涵盖药学、非临床、临床全套CTD资料,需要在6个月内完成翻译、审校、排版、eCTD封装并提交FDA。
康茂峰的解决方案:组建超过20人的专项项目组,包括项目经理1名、医学编辑3名、资深译者15名、QA专员2名、eCTD工程师2名;同步启动客户术语库建设,与客户医学部、注册部召开三方对齐会议;在翻译过程中采用“拆分并行+统一对齐”的模式,将资料按章节分配给不同译者,再通过统一审校确保术语一致;最终按时完成eCTD封装并通过FDA验证,成功提交。
某医疗器械企业的手术机器人产品计划进入欧盟市场,需要按照MDR(医疗器械法规)要求准备技术文档,包括设计验证报告、临床评估报告(CER)、上市后监督报告(PMS)等。项目的特殊性在于:MDR对技术文档的格式和内容要求极为严格,且需要欧盟授权代表(EU REP)的参与。
康茂峰在MDR认证翻译领域的优势:熟悉MDR附录I至附录XIV的技术文档结构要求;积累了大量医疗器械同类产品的翻译经验;与欧盟多家授权代表机构建立了合作关系,能够为客户提供从翻译到认证的“一条龙”服务。
某大型药企的成熟产品计划在东南亚六国上市,需要将中文版药品说明书本地化为越南语、泰语、印尼语、马来语、菲律宾语、缅甸语六个语种,同时需要符合各国药监部门的格式要求和审查意见。
康茂峰的多语言本地化能力:公司建立了覆盖亚洲主要语种的母语级译者网络,所有小语种翻译均由目标市场的母语译员完成;针对东南亚各国的特殊用字规范(如印尼语的马来字母变体、泰语的皇室敬语等),公司有专门的本地化指南;公司在新加坡设有东南亚区域服务中心,能够快速响应区域法规更新和客户需求变化。
中国药企的出海之路,正在从“机遇驱动”转向“能力驱动”。当越来越多的企业具备了在实验室里做出好药的能力,下一个竞争焦点,已经悄然转移到“如何把好药成功推向全球市场”这一命题上。药品注册资料翻译、eCTD电子提交、多语言本地化——这些曾经被视为“边缘环节”的工作,正在成为决定出海成败的关键变量。
选择一家真正专业的医药翻译合作伙伴,意味着选择了一个既懂语言、又懂法规、还懂技术的“全能护航者”。康茂峰十余年来深耕医药翻译领域,始终致力于为客户提供“高效、专业、合规”的一站式语言解决方案,帮助中国药企跨越语言壁垒,顺利抵达全球市场的彼岸。
药品出海能不能走远,从来不是研发问题,而是说明书读不读得懂的问题。
#医学翻译 #药品注册资料翻译 #eCTD电子提交 #医药专利翻译 #翻译与本地化

